Food and Drug Administration (FDA)
Agencja Żywności i Leków powstała w 1906 roku. Jest to amerykańska instytucja rządowa, finansowana w około 80% z budżetu państwa. Reguluje i nadzoruje rynek żywności, leków oraz wyrobów medycznych w Stanach Zjednoczonych. Dopuszczenie przez FDA danego produktu wskazuje zarówno na jego bezpieczeństwo dla zdrowia, jak i skuteczność, przede wszystkim z powodu rygorystycznych norm stosowanych przez Agencję.
Zakres działania FDA
Misję promocji i ochrony zdrowia publicznego FDA realizuje poprzez regulację i nadzór nad rynkiem produktów spożywczych, suplementów diety, leków (wydawanych na receptę oraz bez recepty), szczepionek, preparatów krwiopochodnych, wyrobów medycznych, tytoniowych, produktów weterynaryjnych oraz produktów ERED (emitujących promieniowanie elektromagnetyczne).
W szczególności, FDA reguluje i nadzoruje:
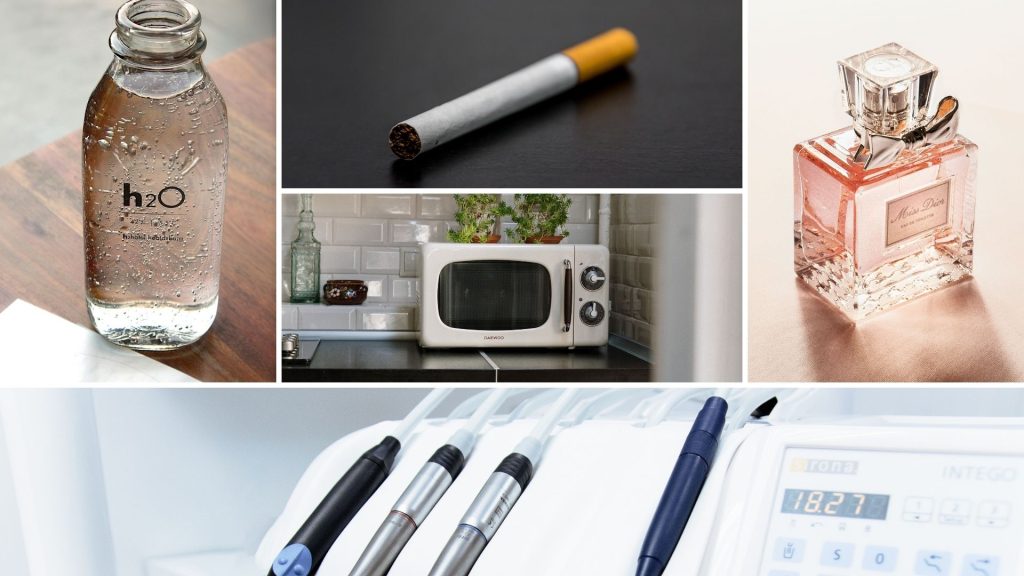
- żywność, w tym: suplementy diety, wodę butelkowaną, dodatki do żywności, półprodukty i inne
- leki, w tym: leki na receptę oraz wydawane bez recepty (OTC)
- materiały biologiczne, w tym: szczepionki, krew i preparaty krwiopochodne, produkty do terapii genowej i komórkowej, tkanki, alergeny
- wyroby medyczne, w tym: proste, takie jak patyczki diagnostyczne czy testy ciążowe, skomplikowane, takie jak rozruszniki, przyrządy dentystyczne, implanty i protezy
- urządzenia elektroniczne, które emitują promieniowanie, w tym: kuchenki mikrofalowe, sprzęt rentgenowski, lasery, sprzęt USG, lampy słoneczne
- kosmetyki, w tym: barwniki, preparaty nawilżające i czyszczące, lakiery do paznokci i perfumy
- produkty weterynaryjne, w tym: pasze, pokarmy, leki i przyrządy stosowane w weterynarii
- wyroby tytoniowe, w tym: papierosy, tytoń, bezdymne wyroby tytoniowe.
Działając w powyższym zakresie, Agencja m.in. sporządza prawa i regulacje, zatwierdza pewne kategorie produktów do wprowadzenia na rynek, edukuje, monitoruje rynek oraz przeprowadza inspekcje.
Co musi być zatwierdzone przez FDA?
- nowe dodatki do żywności
- barwniki stosowane w żywności, lekach, kosmetykach oraz niektórych wyrobach medycznych
- wyroby medyczne klasy III (wyroby o najwyższym stopniu ryzyka, podtrzymujące życie lub wszczepiane, np. wszczepialne rozruszniki serca oraz implanty piersi)
- nowe leki, także te dostępne bez recepty lekarskiej (OTC), jeśli nie są zgodne z jedną z tzw. Monografii OTC (OTC Monograph), czyli publikacji regulujących dopuszczone składniki leków, dawkowanie itp.. Można je znaleźć w Sekcji 300 Kodeksu Przepisów Federalnych (CFR).
Dla wielu produktów (np. kosmetyków, żywności, napojów czy suplementów diety) zatwierdzenie przez FDA nie jest obowiązkowe. Niemniej, każdy producent wprowadzający na rynek amerykański produkty spożywcze, leki (w tym weterynaryjne), materiały biologiczne, wyroby tytoniowe oraz wyroby medyczne musi zarejestrować swoją firmę w FDA.
Oprócz tego, producenci działający na rynku amerykańskim zobowiązani są stosować się do publikowanych przez FDA „Aktualnych Dobrych Praktyk Produkcyjnych” (Current Good Manufacturing Practices – CGMPs) oraz wymagań Agencji względem zawartości etykiet. FDA egzekwuje dopełnienie powyższych obowiązków poprzez wyrywkowe inspekcje, do których jest uprawniona.
Jak uzyskać zatwierdzenie FDA dla produktu?
W przypadku działalności Agencji Żywności i Leków do czynienia mamy przede wszystkim z dokumentami zatwierdzającymi dany produkt, a nie typowymi certyfikatami. W związku z tym na produktach oraz opakowaniach nie można umieszczać logo FDA, nawet jeżeli są one zatwierdzone przez Agencję. Można natomiast umieścić na nich informację „Zatwierdzone przez FDA” po otrzymaniu odpowiedniego potwierdzenia od Agencji. Przy wprowadzaniu produktów objętych nadzorem FDA kluczowe będą rejestracja podmiotu i ewentualne zatwierdzenie, wymagane dla towarów wymienionych w poprzedniej sekcji.
1. Rejestracja produktu w FDA
Proces rejestracji różni się w zależności od grupy produktów. Na stronie fda.gov znajdują się precyzyjne poradniki dotyczące każdej z nich. Przykładowo, podczas rejestracji firmy farmaceutycznej wymagane jest sporządzenie listy wszystkich leków, które wprowadzane są przez nią na rynek amerykański. Rejestracja odbywa się elektronicznie. Ponadto, firmy zagraniczne zawsze muszą wskazać swojego przedstawiciela w USA. Obowiązek rejestracji nie dotyczy większości producentów kosmetyków. Należy pamiętać, że samo zarejestrowanie się w systemie nie jest równoznaczne z zatwierdzeniem produktu przez FDA.
2. Zatwierdzenie produktu
Jeśli zamierzamy wprowadzić na rynek amerykański produkt z kategorii wymagających zatwierdzenia, powinniśmy po rejestracji złożyć wniosek o zatwierdzenie. Tutaj także obowiązują różne standardy w zależności od grupy produktu. Przykładowo, w przypadku wyrobów medycznych klasy III potrzebne będzie tzw. zatwierdzenie przedrynkowe (PMA – Premarket Approval). W procesie aplikacyjnym należy udowodnić bezpieczeństwo i skuteczność wprowadzanego produktu. Posłużyć temu powinny m.in. wiarygodne testy kliniczne.
Co ważne, Agencja zapoznaje się jedynie z przedstawionymi raportami z wcześniej przeprowadzonych testów, natomiast sama ich nie przeprowadza. Czas wystawiania opinii na temat produktu według deklaracji FDA ma trwać w przybliżeniu pół roku (na przykładzie nowych leków).
Jaka jest różnica między FDA a CE?
Zatwierdzenie przez FDA nie ma w Unii Europejskiej formalno-prawnego znaczenia. Dla niektórych artykułów objętych działalnością FDA obowiązuje tu znakowanie CE (Conformité Européenne), o którym pisaliśmy wcześniej. Procedura aplikacyjna nie zmienia się w żaden sposób, nawet jeśli FDA zatwierdziła wcześniej dany produkt.
Grupy produktów objęte zakresem zarówno regulacji FDA, jak i CE to wyroby medyczne, w tym w szczególności urządzenia elektryczne. Certyfikat CE nie obowiązuje natomiast w przypadku żywności, leków, ani kosmetyków. Jest to podstawowa różnica dzieląca oba oznakowania.
Jeżeli wyrób medyczny posiada zarówno certyfikat CE, jak i zatwierdzenie przez FDA, sugeruje to prestiż i bezpieczeństwo marki. Z tego względu niektórzy producenci dążą do uzyskania obu oznakowań, nawet jeśli na ich rynku nie obowiązują przepisy FDA. Z kolei eksporterzy planujący wprowadzenie określonych w artykule grup artykułów na rynek amerykański muszą spełnić wymagania Agencji Żywności i Leków, nawet jeśli wcześniej uzyskali certyfikat CE.
Jeśli wprowadzasz produkty na rynek Stanów Zjednoczonych, zapoznaj się również z naszym artykułem na temat FCC. Jest to amerykańskie oznakowanie zamieszczane na produktach elektronicznych.